
Condição neuromuscular mais comum em adultos vai muito além da fraqueza muscular, exigindo acompanhamento multidisciplinar para proteger o coração, a visão e o sistema respiratório.
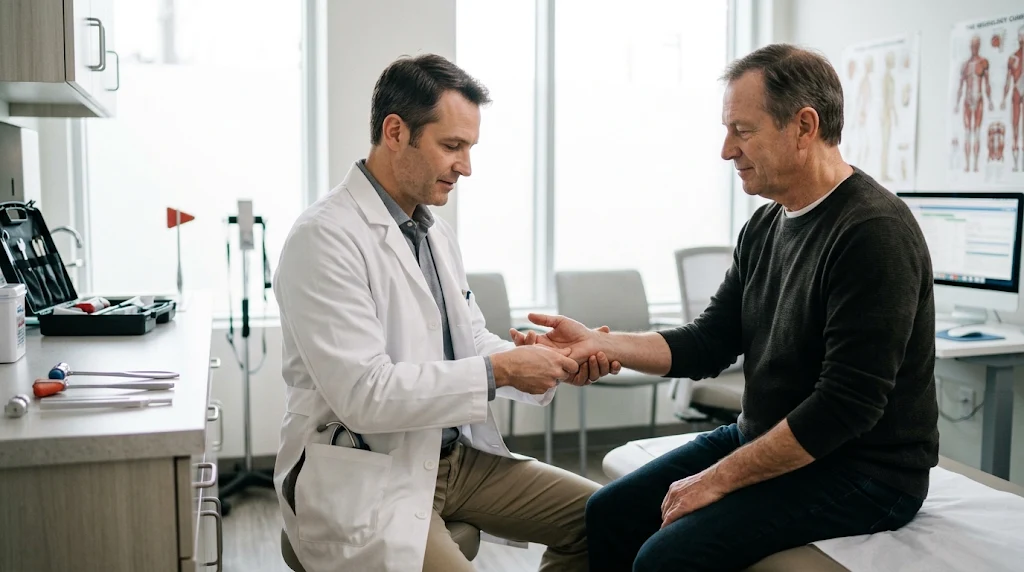
Abrir a mão após segurar uma maçaneta, soltar um copo ou simplesmente destravar a mandíbula depois de mastigar. Para a maioria das pessoas, relaxar um músculo é um ato automático e imediato. Para quem convive com a distrofia miotônica, no entanto, esse comando sofre um atraso involuntário — um fenômeno clínico conhecido como miotonia, marca registrada da doença.
Considerada a forma mais prevalente de distrofia muscular diagnosticada na vida adulta, a distrofia miotônica é uma enfermidade genética, hereditária e progressiva. Embora o nome destaque o comprometimento muscular, especialistas alertam que se trata de uma doença multissistêmica: além da fraqueza e da rigidez dos músculos esqueléticos, ela pode atingir o coração, os olhos, o sistema endócrino, o trato gastrointestinal e o sistema nervoso central.
A raiz genética e o “efeito tóxico” no RNA
A doença é dividida em dois subtipos principais, ambos de herança autossômica dominante — o que significa que basta herdar uma única cópia alterada do gene de um dos pais (50% de chance a cada gestação) para desenvolver a condição:
-
Distrofia Miotônica Tipo 1 (DM1 ou Doença de Steinert): É a forma mais frequente e costuma ser mais grave. Decorre de uma expansão anormal de repetições de nucleotídeos (CTG) no gene DMPK, localizado no cromossomo 19.
-
Distrofia Miotônica Tipo 2 (DM2 ou PROMM): Apresenta quadro geralmente mais brando e início na vida adulta. É provocada pela repetição anômala de sequências (CCTG) no gene CNBP (anteriormente ZNF9), no cromossomo 3.
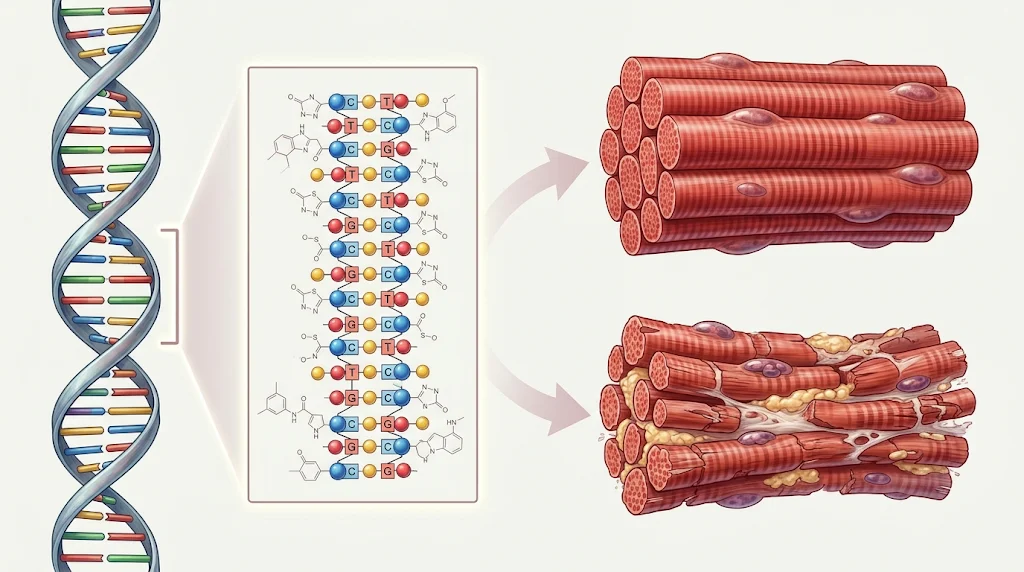
Diferentemente de outras doenças genéticas em que uma proteína deixa de ser produzida, na distrofia miotônica o problema ocorre no processamento do RNA mensageiro. As longas repetições genéticas criam moléculas de RNA “tóxicas” que se acumulam no núcleo das células e sequestram proteínas reguladoras essenciais, desorganizando o funcionamento de dezenas de outros genes em diferentes tecidos do corpo.
Um aspecto marcante, sobretudo na DM1, é o fenômeno da antecipação: à medida que o gene alterado é transmitido de pais para filhos, o número de repetições tende a aumentar, fazendo com que a doença se manifeste mais cedo e com maior intensidade nas gerações seguintes — podendo inclusive surgir na forma congênita grave em recém-nascidos.
Sinais de alerta: do rosto ao coração
Os sintomas variam amplamente mesmo entre membros da mesma família, o que frequentemente atrasa o diagnóstico em anos. Entre as principais manifestações clínicas estão:
-
Miotonia e fraqueza distal: Na DM1, a perda de força atinge primeiro os músculos mais distantes do tronco (mãos, antebraços, pés e panturrilhas), provocando quedas frequentes e dificuldade para manipular objetos. Na DM2, a fraqueza predomina nos músculos proximais (quadris, coxas e ombros).
-
Alterações faciais características: Fraqueza nos músculos da face e da mastigação pode causar queda das pálpebras (ptose palpebral), rosto alongado e afinamento das têmporas.
-
Complicações cardíacas: Distúrbios na condução elétrica do coração (arritmias e bloqueios atrioventriculares) representam uma das principais causas de mortalidade precoce se não forem monitorados.
-
Catarata precoce: O surgimento de catarata bilateral antes dos 50 anos — muitas vezes com aspecto iridescente característico — pode ser o primeiro indício da doença.
-
Sintomas sistêmicos: Sonolência diurna excessiva, fadiga crônica, resistência à insulina ou diabetes tipo 2, alterações na tireoide, calvície frontal precoce e distúrbios gastrointestinais (como disfagia e constipação).
Diagnóstico e manejo multidisciplinar
A suspeita clínica nasce da combinação entre o exame neurológico — no qual o médico observa a dificuldade de relaxamento muscular após um aperto de mão firme ou percussão muscular — e o histórico familiar. A confirmação definitiva é feita por meio de teste genético molecular (análise de DNA), complementado por eletroneuromiografia (ENMG), que detecta descargas miotônicas características.
Embora ainda não exista uma cura capaz de reverter a alteração genética na prática clínica diária — apesar de terapias baseadas em oligonucleotídeos e edição de RNA avançarem em ensaios clínicos internacionais —, o tratamento atual transforma o prognóstico e a qualidade de vida dos pacientes.
O acompanhamento exige uma equipe multidisciplinar integrada:
-
Cardiologia: Eletrocardiograma e Holter anuais para detecção precoce de arritmias e indicação de marca-passo ou desfibrilador implantável quando necessário.
-
Fisioterapia e Terapia Ocupacional: Exercícios aeróbicos leves a moderados, alongamentos e órteses para manter a mobilidade e prevenir contraturas sem sobrecarregar os músculos.
-
Pneumologia e Medicina do Sono: Avaliação da força muscular respiratória e suporte ventilatório noturno em casos de apneia ou hipoventilação.
-
Farmacoterapia sintomática: Medicamentos bloqueadores dos canais de sódio (como a mexiletina) podem ser prescritos para aliviar a miotonia incapacitante, sempre sob rigorosa avaliação cardiológica.
-
Aconselhamento genético: Fundamental para orientar o paciente e seus familiares sobre riscos hereditários e planejamento reprodutivo.
Atenção em cirurgias: Pacientes com distrofia miotônica apresentam sensibilidade aumentada a anestésicos, sedativos e relaxantes musculares, com maior risco de complicações respiratórias e cardíacas no pós-operatório. Todo procedimento cirúrgico exige avaliação pré-anestésica especializada.